Was soll nach 15 Jahren AMNOG passieren
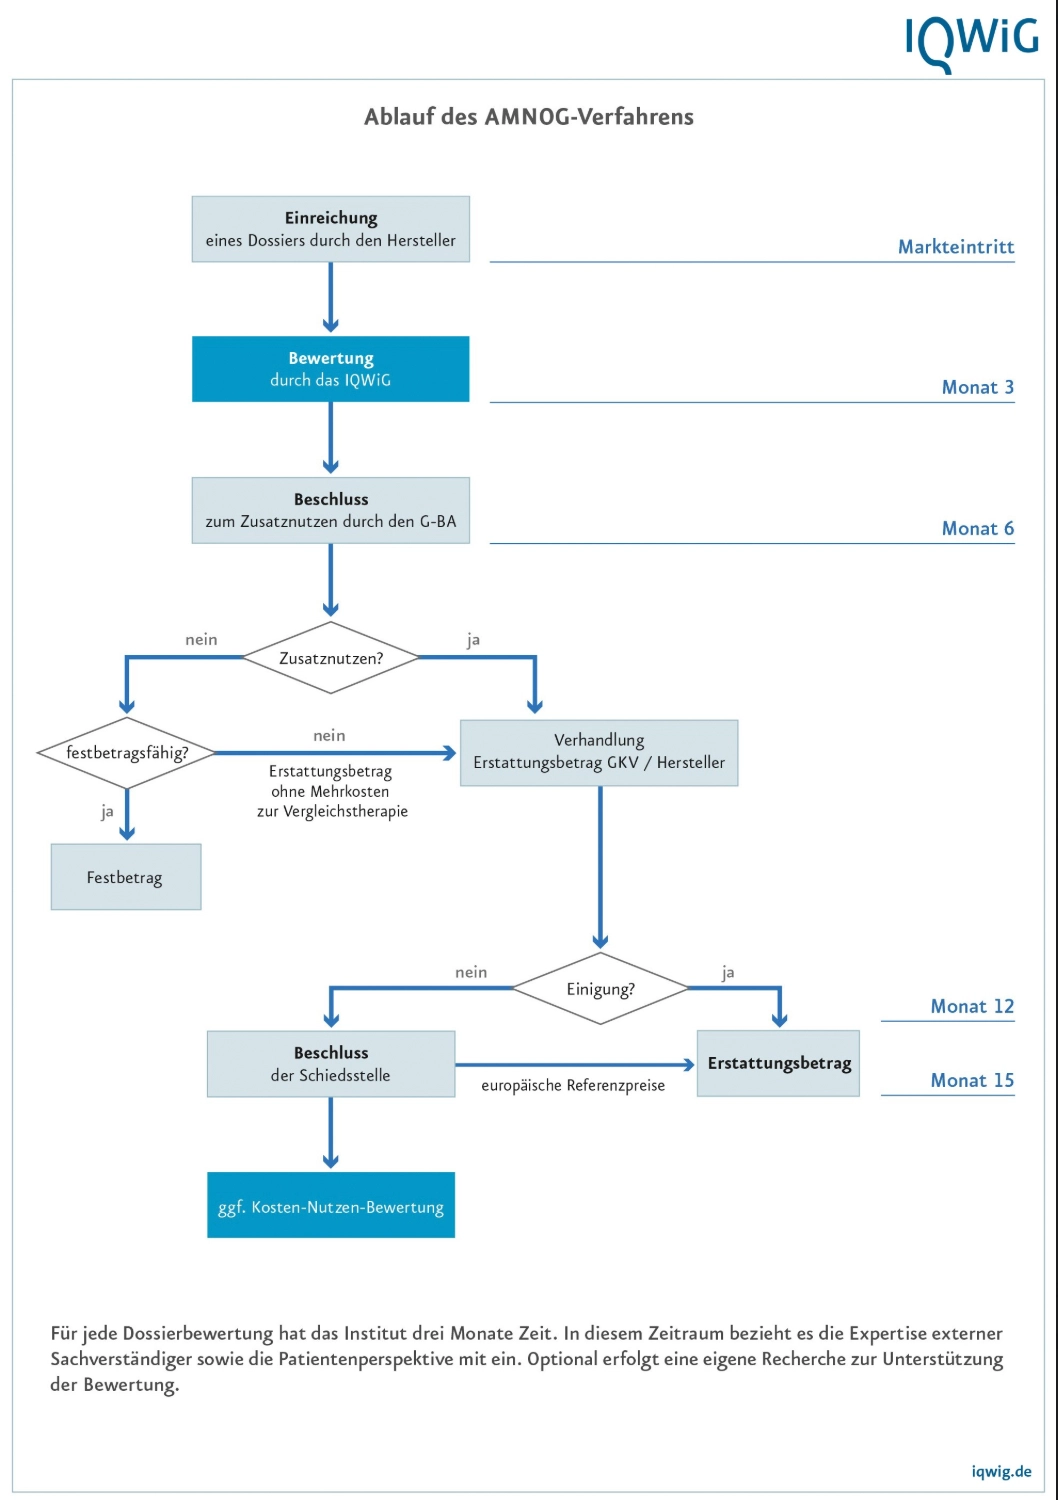
Seit 2011 bestimmt das Arzneimittelmarktneuordnungsgesetz (AMNOG) die Erstattungspreise neuer Wirkstoffe in Deutschland. Die Preise richten sich nach dem nachgewiesenen therapeutischen Zusatznutzen gegenüber einer zweckmäßigen Vergleichstherapie.
Vorschläge aus dem BMG sehen eine Differenzierung vor: Das Standardverfahren für neue Arzneimittel soll weitgehend unverändert bleiben. Für Arzneimittel in besonderen Therapiesituationen ist eine verbindliche Neubewertung nach wenigen Jahren geplant. Hierzu sollen Versorgungsdaten aus dem Forschungsdatenzentrum Gesundheit (FDZ) genutzt sowie Patientinnen, Patienten und die klinische Praxis stärker eingebunden werden.
Evidenz, Planbarkeit und Re-Evaluationen
Die geplante Einführung nachträglicher Bewertungen wird von Kassen und Industrie unterschiedlich beurteilt:
Die Pharmaindustrie mahnt Planbarkeit an: Der Verband Pharma Deutschland und Unternehmensvertreter:innen lehnen anlasslose Bewertungs- und Preisverfahren ab. Sie verweisen darauf, dass das bestehende AMNOG durch Indikationserweiterungen, befristete Beschlüsse des Gemeinsamen Bundesausschusses (G-BA) und auslaufende Verträge bereits dynamisch geregelt sei. Eine eigene Verbands-Analyse der zehn umsatzstärksten AMNOG-Präparate hat ergeben, dass deren Preise über einen Zeitraum von zehn Jahren durchschnittlich achtmal verändert wurden, größtenteils durch Preissenkungen. Eine reine Kostenfokussierung und zusätzliche Hürden schwächten den Innovationsstandort.
Der GKV-Spitzenverband orientiert sich an Evidenzstandards: Der Kassenverband betont, dass ein beschleunigter Marktzugang nicht zulasten des Patientenschutzes gehen dürfe. Um Datenlücken bei der Markteinführung zu schließen, plädiert die Kassenseite für die strukturierte Erfassung von Behandlungsdaten in einheitlichen Krankheitsregistern ab Zulassung. Diese Register sollen klinische Studien ergänzen, aber nicht ersetzen.
Die Perspektive von IQWiG und BfArM
Anlässlich der 1000. Dossierbewertung verweist das Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen (IQWiG) darauf, dass Pharmaunternehmen selbst bei häufigen Indikationen (etwa Akne vulgaris oder Urtikaria) oft nur Studien vorlegen, die den neuen Wirkstoff gegen Placebo statt gegen bestehende Standardtherapien vergleichen. Ohne direkten Vergleich kann kein Zusatznutzen belegt werden.
Dass aussagekräftige Vergleichsstudien auch bei kleinen Patientengruppen möglich sind, zeigt das IQWiG am Beispiel des Onkologikums Blinatumomab (akute lymphatische Leukämie bei Kindern): Hier belegte eine randomisierte kontrollierte Studie (RCT) mit 111 Kindern einen erheblichen Zusatznutzen. Das Institut erinnert auch an die anstehenden europäischen HTA-Verfahren (Joint Clinical Assessments), die künftig bereits zum Zulassungszeitpunkt vergleichende Evidenz einfordern.
„Diese Dossierbewertung zeigt einmal mehr: Es geht. Auch bei seltenen Erkrankungen lassen sich aussagekräftige vergleichende Studien durchführen. Die Hersteller sind hier in der Verantwortung.“
Katrin Nink, Bereichsleiterin im IQWiG-Ressort Arzneimittelbewertung, zur Dossierbewertung A26-60
Auf EU-Zulassungsebene steigen die Anforderungen. Eine Auswertung des Bundesinstituts für Arzneimittel und Medizinprodukte (BfArM) zu onkologischen Zulassungsverfahren von 2015 bis 2024 ergibt eine deutlich gestiegene Prüfungsdichte.
Die durchschnittliche Anzahl der behördlichen Nachfragen in der ersten Bewertungsrunde (List of Questions) stieg von rund 80 auf 130 Punkte pro Verfahren (+60%). Der Schwerpunkt lag dabei auf klinischen Fragestellungen zur Wirksamkeit. Die Ursachen sind komplexere Wirkmechanismen (z. B. Immuntherapien), biomarkergestützte Indikationen und neuartige Studiendesigns. Trotz der höheren Prüfungsdichte blieb die Bearbeitungszeit der Anträge im EU-Netzwerk im Zehnjahreszeitraum stabil.
Einordnung
Die Diskussion um die Weiterentwicklung des AMNOG berührt drei zentrale Interessen: den schnellen Zugang von Patientinnen und Patienten zu neuen Therapien, die Stabilität der GKV-Finanzen und die wissenschaftliche Nachweisbarkeit des medizinischen Nutzens. Die Veröffentlichungen auf LinkedIn spiegeln diese Zielkonflikte wider.
Aus Sicht der Kostenträger steht die Nachweisbarkeit des Nutzens im Vordergrund. Stefanie Stoff-Ahnis, stellvertretende Vorstandsvorsitzende des GKV-Spitzenverbands, argumentiert: „Neu allein ist noch kein Nutzen.“ Sie warnt vor Abstrichen bei den Nachweisstandards: „Geschwindigkeit ohne Qualität bedeutet Gefahr für Patientinnen und Patienten.“
Die pharmazeutische Industrie betont hingegen die Notwendigkeit stabiler Rahmenbedingungen. Alexandra Bishop, President AstraZeneca Germany, betont, dass die nachträgliche Relativierung eines anerkannten Zusatznutzens ein „enormer Unsicherheitsfaktor“ sei: „Investitions- und Launch-Entscheidungen brauchen Planbarkeit über viele Jahre.“
Die Entscheidung über die Ausgestaltung der AMNOG-Reform betrifft damit den Kern der gesundheitspolitischen Debatte, die Bishop eben in dieser Frage zusammenfasst: „Was ist uns medizinischer Fortschritt wert?“